一类医疗器械产品注册与备案所需资料全解析
一类医疗器械产品注册与备案所需资料全解析
一类医疗器械是风险程度最低的医疗器械,实行产品备案管理,而非注册管理。在中国境内销售、使用的一类医疗器械,需办理产品备案和生产备案。本文将详细说明一类医疗器械产品备案所需资料及相关要求。
一、一类医疗器械备案概述
根据《医疗器械监督管理条例》,第一类医疗器械实行产品备案管理。备案人(生产企业或申请人)应向所在地设区的市级药品监督管理部门提交备案资料。备案凭证长期有效,但备案信息发生变化的,应及时办理变更备案。
二、一类医疗器械产品备案所需资料
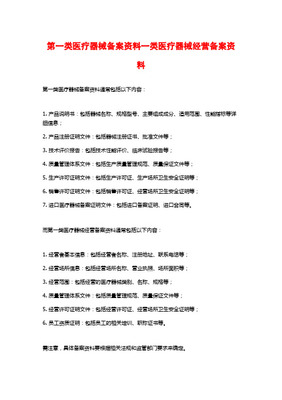
根据《第一类医疗器械产品备案资料要求》,备案人需提交以下资料:
- 第一类医疗器械备案表:在线填报后打印,加盖企业公章。
- 产品风险分析资料:包括产品风险管理报告,说明产品风险及控制措施。
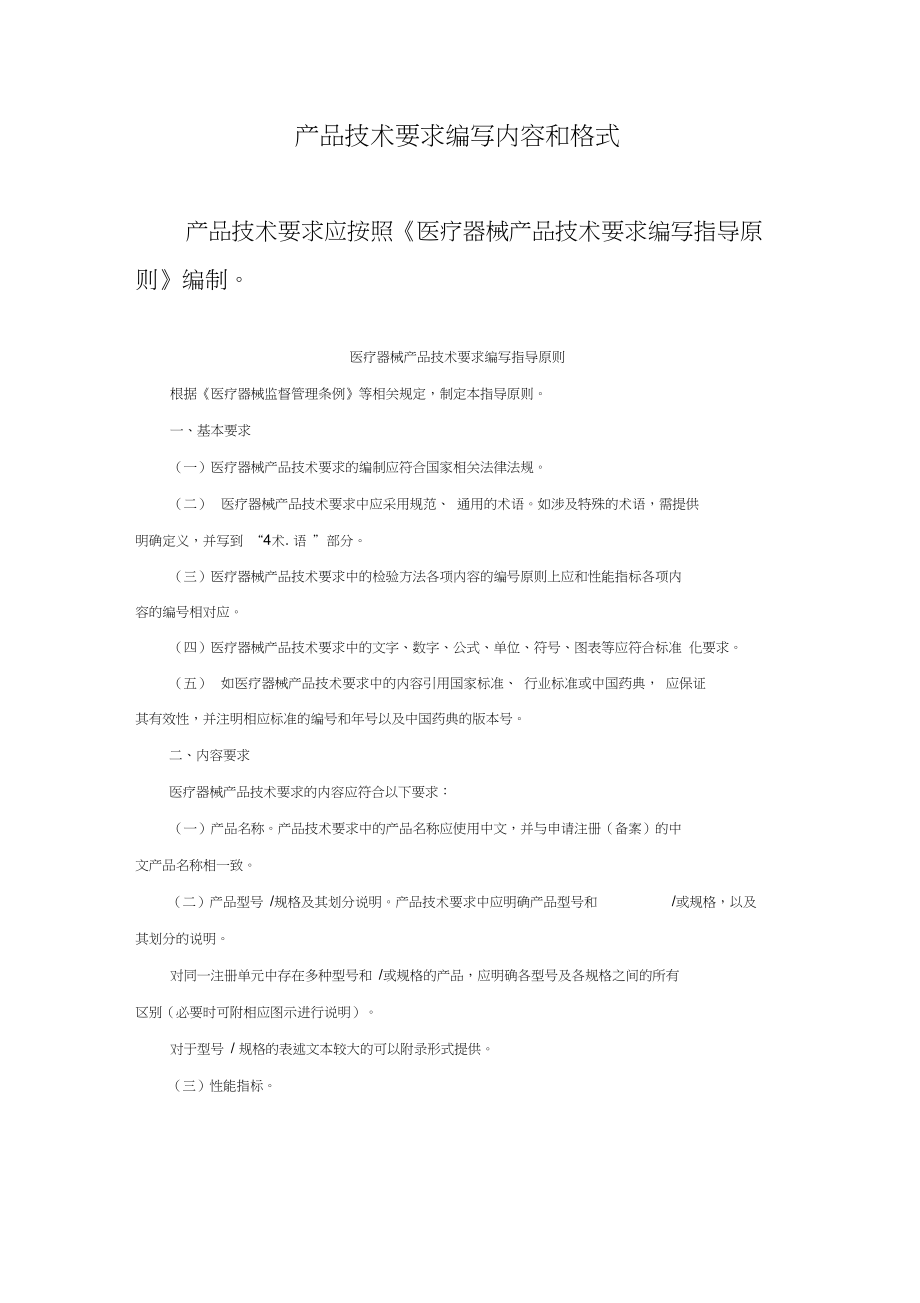
- 产品技术要求:参照《医疗器械产品技术要求编写指导原则》编制,明确性能指标和检验方法。
- 产品检验报告:可为企业自检报告或委托检验报告;委托检验的,需提供检验机构资质证明。
- 临床评价资料:一类医疗器械通常豁免临床试验,但需提交临床评价资料,包括同品种产品对比说明或文献资料。
- 产品说明书及标签样稿:应符合《医疗器械说明书和标签管理规定》。
- 生产制造信息:包括生产工艺流程、主要生产设备、质量控制等。
- 证明性文件:营业执照复印件、法定代表人身份证明等。
- 符合性声明:声明产品符合一类医疗器械定义及备案资料真实性。
- 其他资料:如授权委托书(非法定代表人办理时)、咨询机构委托书等。
三、一类医疗器械生产备案所需资料
若企业自行生产一类医疗器械,还需办理生产备案,所需资料包括:
- 第一类医疗器械生产备案表;
- 营业执照复印件;
- 法定代表人、企业负责人身份证明;
- 生产场地证明(房产证或租赁合同);
- 生产设备、检验仪器清单;
- 质量手册及程序文件;
- 技术人员资质证明;
- 生产工艺流程图;
- 自我保证声明。
四、备案流程与注意事项
- 网上申报:登录当地药监局网上办事系统,填写备案信息并上传资料。
- 资料审核:监管部门对资料完整性进行审核,符合要求的予以备案,发放备案凭证。
- 备案后管理:备案人应确保产品持续符合要求,定期自查;备案信息变更时及时办理变更备案。
- 注意事项:
- 产品技术要求应科学合理,检验报告需覆盖全部性能指标;
- 说明书和标签不得含有虚假、夸大内容;
- 备案资料应真实、完整,保存备查;
- 跨省委托生产的,需分别办理产品备案和生产备案。
五、常见问题解答
Q:一类医疗器械需要注册证吗?
A:不需要,一类医疗器械实行备案管理,取得备案凭证即可上市销售。
Q:备案凭证有效期多久?
A:长期有效,但备案信息变更时需办理变更备案。
Q:委托生产如何备案?
A:委托方办理产品备案,受托方办理生产备案,并在产品备案资料中注明受托生产企业信息。
六、
一类医疗器械备案资料要求相对简化,但仍需严格按照法规准备,确保资料真实、完整。建议企业参考最新版《第一类医疗器械产品备案资料要求》及当地药监局的具体规定,必要时咨询专业机构,以顺利完成备案。
---
本文仅供参考,具体备案要求以当地药品监督管理部门规定为准。